
ISO 13485: la norma di riferimento per la qualità dei dispositivi medici

Chi si occupa di dispositivi medici prima o poi si imbatte in questa domanda: cos’è la ISO 13485?
Si tratta di uno standard internazionale che definisce i requisiti per un sistema di gestione per la qualità specificamente pensato per i dispositivi medici.
La norma nasce come adattamento della ISO 9001, ma si distingue per una maggiore attenzione alla sicurezza dei pazienti e alla conformità ai requisiti regolatori, tanto europei quanto internazionali.
L’attuale versione in vigore, la ISO 13485:2016, è riconosciuta in tutto il mondo come riferimento per i fabbricanti, i distributori e gli operatori economici del settore.
La norma impone il controllo dell’intero ciclo di vita del dispositivo, dalla progettazione fino alla sorveglianza post-commercializzazione.
Per chi volesse consultare il testo integrale della norma, è disponibile in commercio in diverse versioni, tra cui la EN ISO 13485 in formato PDF, scaricabile dai siti ufficiali come ISO, UNI o altri enti normativi riconosciuti.
Quali sono le aree aziendali coperte dalla ISO 13485?
L’approccio sistemico della ISO 13485 comporta che tutti i processi aziendali legati alla qualità del dispositivo medico siano coinvolti.
Non si parla soltanto di produzione, ma anche di progettazione, approvvigionamento, gestione documentale, formazione del personale, audit interni, controllo dei fornitori, validazione dei processi, gestione del rischio e sorveglianza post-market.
Anche la direzione aziendale è direttamente coinvolta attraverso attività come la definizione della politica per la qualità, il riesame della direzione e l’allocazione delle risorse. In pratica, la norma coinvolge ogni funzione dell’azienda che ha un impatto diretto o indiretto sulla sicurezza e sulle prestazioni del dispositivo.
Come ottenere la certificazione ISO 13485?
Ottenere la certificazione ISO 13485 richiede un percorso strutturato. In genere si inizia con un’analisi preliminare del sistema qualità già in uso per identificare eventuali lacune rispetto ai requisiti della norma.
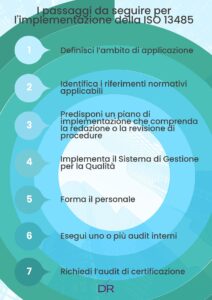
A seguito di questa valutazione, si definisce un piano di adeguamento che include la redazione o la revisione di procedure, istruzioni operative e registrazioni. È fondamentale formare il personale coinvolto, rendendolo consapevole dei requisiti da rispettare e dei cambiamenti introdotti.
Nel caso in cui l’azienda non disponga ancora di un SGQ, sarà necessario procedere alla sua creazione partendo da zero.
Questo significa innanzitutto definire una politica per la qualità e obiettivi coerenti con la ISO 13485. Si dovranno poi sviluppare tutte le procedure richieste dalla norma. Ogni processo rilevante dovrà essere descritto in modo documentato e implementato operativamente.
La struttura documentale minima include un Manuale della Qualità, le procedure operative standard (SOP), i moduli di registrazione e le eventuali istruzioni di lavoro. Anche in questo caso, la formazione del personale risulta cruciale per garantire una corretta applicazione del sistema.
Una volta implementato il sistema, si procede con uno o più audit interni per verificare che tutto sia conforme. Eventuali non conformità devono essere corrette prima di richiedere l’audit di certificazione, che si articola in due fasi: una fase documentale e una fase operativa. Se l’organizzazione dimostra di avere un sistema conforme, riceverà il certificato ISO 13485 da parte di un organismo di certificazione accreditato.
Come gestire il ciclo di vita del prodotto secondo la ISO 13485?
La norma ISO 13485 richiede che il dispositivo medico venga seguito lungo tutte le fasi del suo ciclo di vita, dalla progettazione alla dismissione. Ogni fase deve essere pianificata, monitorata e controllata secondo procedure documentate.
Ad esempio, nella fase di progettazione, è necessario definire input e output, effettuare verifiche, validazioni e riesami. Durante la produzione, bisogna garantire la tracciabilità dei materiali e dei processi, validare le attività critiche e controllare i prodotti non conformi.
Anche dopo la commercializzazione, la norma prevede che si raccolgano dati dal mercato, si analizzino eventuali reclami e si adottino misure correttive o preventive. L’intero approccio si basa sulla gestione del rischio, che deve essere continua e proporzionata alla complessità del dispositivo.
Come gestire le modifiche secondo la ISO 13485?
Le modifiche ai prodotti, processi, documenti o attrezzature devono essere gestite in modo controllato. La ISO 13485 stabilisce che ogni cambiamento venga valutato prima della sua attuazione, per verificarne l’impatto sulla conformità del prodotto e sul SGQ.
È necessario mantenere evidenza documentata dell’analisi condotta, delle approvazioni ricevute e delle azioni intraprese.
Una buona gestione del cambiamento include anche la comunicazione delle modifiche a tutte le parti interessate e, se necessario, la formazione del personale coinvolto. Quando le modifiche riguardano processi produttivi critici o software, è spesso richiesta anche una nuova validazione per confermare che gli esiti siano ancora conformi ai requisiti iniziali.
Chi è il Responsabile della Qualità nella ISO 13485?
La ISO 13485 prevede che l’organizzazione nomini una figura responsabile del sistema di gestione per la qualità. Questa persona – spesso identificata come Responsabile Qualità – ha il compito di assicurare che il sistema venga mantenuto efficace e conforme ai requisiti della norma. Oltre a gestire audit e riesami della direzione, il responsabile deve garantire che siano promosse la consapevolezza e l’applicazione dei requisiti regolatori all’interno dell’organizzazione.
In molti casi, questa figura funge anche da interlocutore diretto con gli organismi di certificazione e con le autorità competenti, specialmente in occasione degli audit di certificazione o di ispezioni regolatorie.
Oltre lo standard tecnico
La ISO 13485 rappresenta molto più di un semplice standard tecnico: è un vero e proprio strumento strategico per le aziende che operano nel settore dei dispositivi medici. Implementare un sistema qualità conforme non solo garantisce la sicurezza dei pazienti e il rispetto dei requisiti normativi, ma contribuisce anche a migliorare l’efficienza interna e la reputazione sul mercato.
Di Renzo Regulatory Affairs dispone di personale altamente qualificato dedicato ai servizi di gestione qualità, ed è in grado di assistere le aziende nelle seguenti attività:
- controllo e aggiornamento della documentazione del SGQ.
- consulenza per l’allestimento e il mantenimento del Sistema di Gestione per la Qualità secondo lo standard ISO 13485:2016
- redazione del Manuale della Qualità
- redazione di Procedure Operative Standard (SOP)
- allestimento del sistema di registrazione dei dati
- assunzione del ruolo di Quality Assurance per sistemi ISO 13485
- audit di Sistema di Gestione per la Qualità del fabbricante e/o del distributore
- audit pre- e post-ispezioni di Enti Notificati e Autorità competenti presso fabbricanti e officine di produzione di dispositivi medici
- audit presso fornitori di fabbricanti/produttori di dispositivi medici per valutare il livello di conformità alla ISO 13485
- assistenza nella gestione di non conformità e delle azioni correttive e preventive (CAPA)
- partecipazione alle riunioni di revisione della gestione esecutiva e/o supporto nella stesura del verbale (Riesame della Direzione)
- training interni sul SGQ e sui principi generali delle norme ISO specifiche
- gestione dei reclami e delle procedure di sorveglianza post vendita

 Previous Post
 Next Post


